タグ: ナノ粒子計測

  • DLSで測る粒子径、顕微鏡と値が違う理由

    DLSで測る粒子径、顕微鏡と値が違う理由

    同じナノ粒子について、電子顕微鏡では50 nm、DLSでは80 nmという結果が出たとします。これは説明のための仮の数値ですが、どちらかを誤差として片付ける前に、二つの方法が何を「大きさ」と呼んでいるかを確かめる必要があります。

    DLS(動的光散乱)は、液中で動く粒子が散らす光を調べ、その動きやすさから粒径を求める方法です。輪郭を撮影する電子顕微鏡とは、測る物理量も、平均への寄与の仕方も違います。NISTとNCLの2015年改訂プロトコルをもとに、希薄な水系分散液の結果を比較するときの読み方を整理します。[1、pp.1、7–9]

    簡単にまとめると?

    • DLSが求めるのは、液中で同じ速さで拡散する球に置き換えた「流体力学径」です。顕微鏡で見える輪郭の寸法とは区別します。
    • 散乱光には大きな粒子が強く寄与するため、少数の凝集体や異物でも結果が変わります。個数で平均した顕微鏡の値と、数字だけを比べることはできません。
    • 温度・粘度・分散媒の組成、試料濃度、解析方法をそろえて確認します。希釈やろ過が試料自体を変えていないかも、比較の条件に含まれます。

    光の揺らぎから、液中での動きやすさを求める

    液中の小さな粒子は、ブラウン運動によって不規則に動いています。DLSでは、粒子の動きに伴う散乱光の強度の揺らぎを記録し、ある時点の信号と、少し時間を置いた信号との似かより方を調べます。この時間的な相関の減り方から、粒子がどの程度広がっていくかを表す拡散係数を求めます。粒子を一つずつ撮影して、その移動距離を追う測定ではありません。[1、pp.12–13]

    次に、拡散係数をStokes–Einstein式へ入れます。流体力学径を dH、拡散係数を D とすると、関係は dH = kT / (3πηD) です。k はボルツマン定数、T は絶対温度、η は分散媒の粘度です。同じ温度と粘度なら、拡散が遅いほど大きな径として換算されます。[1、p.8]

    ここでいう流体力学径は、測定した粒子と同じ速さで拡散する、等価な硬い球の直径です。実際の粒子が球であることや、その最も長い部分を測っていることを意味しません。液中での動きやすさを、一つの長さで表した値です。

    電子顕微鏡の画像から求める寸法は、投影された形などに基づきます。したがって、冒頭の50 nmと80 nmの差だけでは、粒子が膨らんだとも、装置が30 nmずれたとも決められません。まず、顕微鏡側ではどの寸法を集計し、DLS側ではどの解析値を報告したかを確認します。[1、pp.1、7]

    少数の大きな粒子が、平均を動かす

    もう一つの違いは、平均を作るときの重みです。顕微鏡画像から粒子を数えて個数平均を求める場合、一つの粒子は一票として扱われます。一方、DLSでは散乱光の強さが効くため、大きな粒子の寄与が強くなります。NISTのプロトコルも、少数の大きな粒子や、小さな粒子が集まったクラスターにDLSが敏感であると説明しています。[1、pp.4、7]

    十分に小さな粒子について、材質や周囲の媒質などの条件が同じで、散乱強度が直径の6乗に比例する近似を使える場合を考えます。直径が2倍なら、一粒当たりの散乱強度は2の6乗、つまり64倍になります。これは重みの違いを示す計算例です。粒径や光学条件を問わず64倍になるわけでも、DLSの平均径を単純に64倍の重みで足し合わせればよいわけでもありません。[1、pp.4、8–9]

    このため、多くの小粒子に少数の凝集体が混ざっていると、DLSの値と、顕微鏡で多数見つかる小粒子の寸法が離れることがあります。顕微鏡にも、観察した視野や選んだ粒子が試料全体を代表しているかという問題があります。DLSで大きい値が出たから凝集と断定するのではなく、少数の大粒子を含むか、画像で十分な数と範囲を調べたかを対応させて読みます。[1、p.7]

    粒径を比べる前に分けたい情報。参考資料[1]の説明からQuantum Seaが整理。
    比べる項目 DLS 電子顕微鏡の画像からの計測
    大きさの出発点 液中での拡散から求めた等価な球の径 画像に投影された粒子の形や寸法
    平均の意味 散乱強度の寄与と解析方法に依存 個数平均など、粒子の選び方と集計方法に依存
    大きな粒子が少数ある場合 散乱光への寄与が強く、結果に影響しやすい 観察範囲や粒子数が不足すると捉えきれないことがある

    温度と粘度は、測定後の計算にも入っている

    粒子の動きやすさは、粒子だけで決まりません。周囲の液体の粘り気が強いか、どの温度で測ったかにも左右されます。拡散係数を径へ換算する式に粘度と温度が入るため、試料に合わない値を入力すれば、換算された粒径も変わります。

    プロトコルの物性表では、純水の粘度は20 ℃で1.002 mPa·s、25 ℃で0.890 mPa·sです。「水に分散させた」という情報だけでは、計算に使う粘度は決まりません。また、リン酸緩衝生理食塩水(PBS)に分散した試料へ純水の粘度を使うと、室温では粘度の入力に約2%の差が生じると説明されています。これは粒子が変わったこととは別の、換算条件の違いです。[1、pp.8–9]

    分散媒の組成は、入力値を通じてだけでなく、粒子の動きそのものにも影響します。帯電した粒子では、周囲の電気二重層が拡散に関わり、塩濃度によって見かけの流体力学径が変わる場合があります。逆に、塩を増やしすぎると分散が不安定になり、凝集を起こすこともあります。試料ごとに、分散媒の条件と安定性を確かめる必要があります。[1、pp.3–4]

    濃すぎる試料では、光が複数回散乱したり、粒子同士が相互作用したりします。しかし、薄めれば必ず本来の径が得られるわけではありません。純水を加えるだけの希釈では、粒子濃度と同時に塩濃度なども変わるためです。資料は、複数の濃度で結果を比べることに加え、組成を合わせた分散媒などで希釈する考え方を示しています。濃度の影響を調べたいなら、媒質まで変えてしまっていないかを分けて確認します。[1、pp.3–4]

    z-averageと分布のピークは、同じ値ではない

    DLSの結果にある「z-average」は、相関データをキュムラント法で解析して求める平均径です。光を強く散らす成分の寄与を含む値で、画像から数えた粒子径の単純な算術平均とは異なります。同時に得られる多分散指数(PI、PDI)は、広がりを表す量です。キュムラント法だけで、粒径分布の形や複数の山が直接得られるわけではありません。[1、pp.9、14]

    装置ソフトウェアが分布のグラフも表示している場合は、使った解析法と、強度・体積・個数のどれで重みを付けた分布かを見ます。強度分布から個数分布へ変換した結果は、顕微鏡で粒子を直接数えた結果そのものではありません。変換に用いた光学モデルや入力値が加わっています。

    ここでは、二種類の屈折率も区別が必要です。分散媒の屈折率は、拡散係数を求める計算に使います。一方、粒子の屈折率は、強度で重み付けした分布を体積・個数の分布へ変換するときに必要となります。入力する粒子の屈折率は、拡散係数やz-averageを求める計算自体には使いません。入力欄を一括して「屈折率」と見ると、どの結果に影響する値なのかが分かりにくくなります。[1、pp.8–9]

    値の違いを、材料の違いへ結び付けるには

    ロット間の粒径を比べるなら、まず同じ測定量を比べます。DLSのz-average同士なのか、同じ方法で数えた顕微鏡画像の粒子径同士なのか。次に、分散媒の組成、温度と粘度、試料濃度、解析法、測定の繰り返しとばらつきをそろえて読みます。これらを伴わない「平均80 nm」だけでは、材料の差と測定条件の差が重なったままです。[1、pp.9–10]

    大きな成分が現れたときには、異物の混入と、試料自身の凝集も区別します。ろ過で大きな成分を取り除けば結果は変わりますが、それが除きたかったほこりなのか、測定対象の一部なのかを確かめなければなりません。プロトコルは、フィルターが対象粒子を取り除いたり変えたりしないことを、試料ごとに検証するよう求めています。[1、pp.2、4–5]

    また、測定中に粒子が沈んでいく試料を、ブラウン運動で分散し続ける粒子と同じ前提で扱うことはできません。資料は、測定後に底へ沈殿が見える場合には結果を採用せず、対象に適した別の方法を検討するよう説明しています。[1、p.6]

    DLSと顕微鏡を組み合わせる意味は、同じ数値になるまで条件を調整することにはありません。液中での動きやすさと、画像から分かる形・寸法を対応させ、差を生む要因を絞ることにあります。測った量、平均の重み、媒質と試料の状態を分けて見れば、「値が違う」という結果から、次に確かめるべき条件が見えてきます。

    参考資料

    1. V. A. Hackley、J. D. Clogston『Measuring the Size of Nanoparticles in Aqueous Media Using Batch-Mode Dynamic Light Scattering』、NIST Special Publication 1200-6/NIST–NCL Joint Assay Protocol PCC-1、Version 1.2、2015年5月改訂。DOI: 10.6028/NIST.SP.1200-6。本文の頁表記を使用。定義はp.1、分散・濃度・清浄度はpp.3–6、他手法との比較はp.7、解析・入力値と報告条件はpp.8–10、用語はpp.12–14を参照。
  • AFMのナノ粒子計測、横幅と高さをどう読み分けるか

    AFMのナノ粒子計測、横幅と高さをどう読み分けるか

    同じナノ粒子をAFMで測ったのに、画像の横幅と断面の高さが一致しない。そんな結果を見たとき、すぐに装置の誤差や粒子の変形と決めてよいのでしょうか。まず分けたいのは、横方向の輪郭を測った値と、基板からの高さを測った値です。

    原子間力顕微鏡(AFM)は、細い探針で表面をたどり、その凹凸を調べる装置です。ただし、探針にも大きさと形があります。NISTとNCLの金ナノ粒子測定プロトコルを読むと、横幅に探針の形が入り込むことと、高さを粒径として扱える条件が、別の問題だと分かります。[1]

    簡単にまとめると?

    • AFMの横方向の輪郭には探針の形が影響します。画像で広く見えることだけでは、粒子そのものが大きいとは判断できません。
    • 粒子の高さは頂点と周囲の基板の差から求めます。高さを直径と読むには、球形や変形の有無も確かめる必要があります。
    • 測定を比べるときは、探針、走査条件、基板、画像処理、校正をそろえて読みます。柔らかい粒子では、測る力自体が形を変える場合があります。

    横幅には、粒子だけでなく探針の形も入る

    AFMの探針は、小さな片持ちばりであるカンチレバーの先に付いています。探針と試料の間に働く力でカンチレバーの状態が変わり、その変化を検出します。間欠接触モードでは、カンチレバーを振動させ、設定した振幅を保つように上下位置を調整しながら表面を走査します。その位置の変化を並べることで、表面の高さの分布が得られます。[1]

    ここで、探針の先が無限に細い点なら、粒子の輪郭に沿ってどこまでも近づけるはずです。実際の探針は丸みや斜面を持つため、粒子の側面では、先端の中心が側面の真上へ来る前に探針の一部が触れます。記録される横方向の輪郭には、粒子と探針の両方の形が含まれるのです。横に広がった像を、そのまま粒子の直径と読むことはできません。これはプロトコルが述べる、探針と試料の形状による像の広がりを、接触の位置から説明したものです。[1]

    一方、孤立した粒子の頂点と十分に平らな基板へ探針が届き、測定で粒子の形を変えない場合、高さはこの横方向の広がりとは分けて測れます。「横幅と高さが違う」という結果だけでは、どちらか一方が間違っているとは限りません。

    高さを「粒径」と呼べるのは、どんなときか

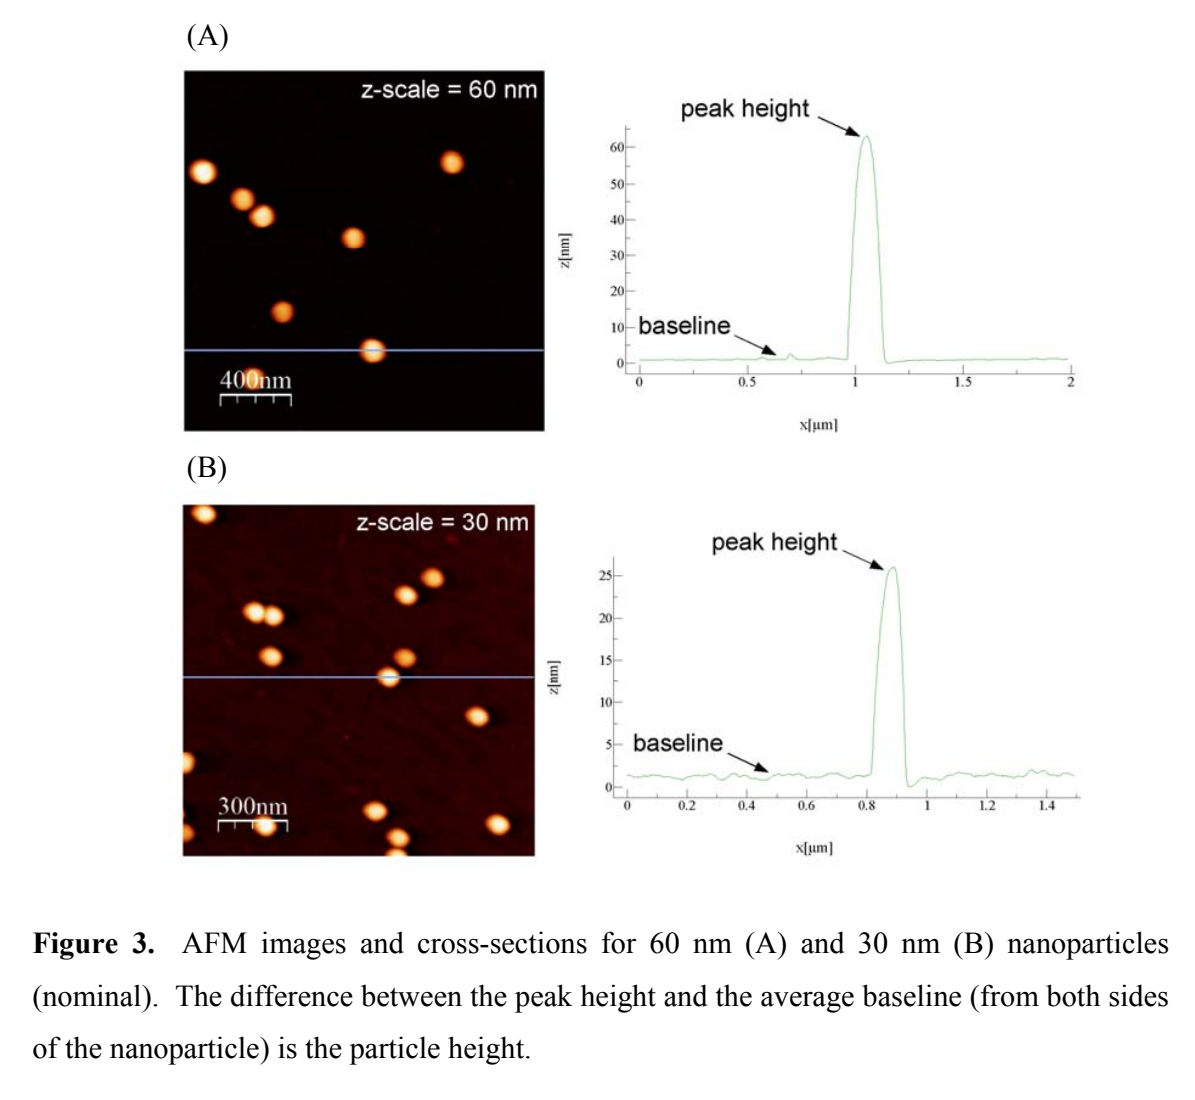
    プロトコルの高さ測定は、粒子の頂点の値から、粒子の両側にある基板の平均高さを引く方法です。基板の段差に乗った粒子や、隣の粒子と重なった部分まで同じ方法で読めるわけではありません。断面を複数の位置で確認し、孤立した粒子が平らな場所にあるかを確かめます。[1]

    公称60 nmの金ナノ粒子を示すAと公称30 nmを示すB。それぞれ左にAFM像、右に線に沿った断面があり、基板のbaselineと粒子頂点のpeak heightを示す。
    図1:金ナノ粒子のAFM像と断面。Aは公称60 nm、Bは公称30 nmの試料で、粒子の高さは頂点と両側の基板の平均値との差から求めます。Grobelnyほか、NIST–NCL Joint Assay Protocol PCC-6、Version 1.1(2009年)、p.14、Figure 3。原資料。Republished courtesy of the National Institute of Standards and Technology. 図を拡大する

    図1では、左の画像の線に沿った断面が右に示されています。山の頂点(peak height)と、粒子の両側の基板(baseline)の差を読みます。Aの60 nm、Bの30 nmは公称値であり、断面の頂点がその数字と一致することを示すものではありません。[1]

    たとえば仮に、基板からの高さが20 nm、画像上の横幅が45 nmだったとします。この二つを平均して「粒径32.5 nm」とする根拠はありません。横幅には探針の形が関わり、高さには基板の決め方や粒子の置かれ方が関わるためです。この数値は考え方を示す例で、原資料の測定結果ではありません。

    粒子を球とみなせ、基板上でつぶれたり積み重なったりしていなければ、高さを直径として扱えます。反対に、薄い板状の粒子や平らにつぶれた粒子では、高さはその姿勢での厚さです。高さから得た粒径は、形状についての前提を含む値として読む必要があります。プロトコル自体も、球形を仮定した場合に高さが直径に対応すると説明しています。[1]

    鮮明な画像でも、測定の基準は別に確かめる

    高さの基準になるのは、粒子の周囲の表面です。基板の粗さが粒子の大きさに近いと、どこをゼロにするかが曖昧になります。乾燥後に残った有機物の層も、基板や粒子の表面を変える要因です。NIST–NCLの手順は、金ナノ粒子を平らな基板へ分散させ、凝集や残留物を抑える準備を測定の一部に含めています。[1]

    画像の傾きを取り除く平坦化処理にも注意が要ります。粒子を含んだまま基準面を計算すると、粒子の山まで背景の傾きとして扱ってしまうことがあります。プロトコルは、粒子の部分を除外して基板側を平坦化し、その後に高さを測る手順を示しています。見た目を整える処理が、測りたい量を変えないかを確認するためです。[1]

    さらに、画像の画素数と観察範囲も分けて読みます。資料の例では、一辺10 µmを512画素で記録すると、1画素は約19.5 nmです。画像を拡大表示しても、もとの測定点の間隔は細かくなりません。ただし、この横方向の間隔を、そのまま高さ方向の分解能と呼ぶこともできません。横と縦では、確認する性能が違います。[1]

    高さ軸には、測りたい粒子に近い高さの段差標準を使った校正が必要です。また、多数の粒子の高さが散らばる幅と、平均値に付ける不確かさは同じではありません。粒子を多く数えることに加え、校正の不確かさも含めて結果を読む必要があります。[1]

    柔らかい粒子では、探針が高さまで変える

    探針の形による横方向の広がりと、探針が試料そのものを変形させる現象は別です。NISTのFarkasとKramarによる2020年の研究は、ポリスチレンラテックス粒子を強いタッピング条件で走査すると、探針の形やカンチレバーの傾きによって非対称な変形が生じることを示しました。繰り返しの走査で、最も高い点の位置も移動しました。[2]

    同研究では、小さい粒子の一部で、変形によって見かけの最大高さがいったん増える場合も報告されています。「押せば低くなるだけ」と考えると読み違えます。ただし、これは特定の柔らかい粒子と強いタッピング条件での結果です。金粒子の標準手順や、すべてのAFM測定へ同じ変形量を当てはめることはできません。[2]

    違う測定結果を比べるとき、何をそろえるか

    粒子のロット間で大きさを比べたいなら、まず「横幅を比べるのか、基板からの高さを比べるのか」を決めます。続いて、粒子の形状、分散と基板、探針、走査条件、平坦化と粒子の選び方、校正を確認します。こうした条件が違うと、材料の差と測定方法の差が一つの数字に混ざってしまうからです。

    AFMの結果に違いが出たときの切り分け。資料[1・2]からQuantum Seaが整理したもので、原因を断定する表ではありません。
    見えた違い 先に確かめること その値だけでは決められないこと
    横幅が大きく、高さとの差がある 探針の形、粒子の孤立、横方向の測定点の間隔 粒子そのものが大きくなったか
    高さが試料や場所によって違う 基板の段差・残留物、基準面、平坦化、粒子の姿勢 粒子の製造ばらつきだけが原因か
    繰り返すと高さや形が変わる 探針との相互作用、設定値、走査履歴 もともとの形状がどうだったか

    AFMの長所は、表面の凹凸を位置と結び付けて調べられることです。その情報を生かすには、画像の輪郭と高さを別々に読み、粒子の形状と測定条件を添えて比べます。そうすれば、単に大きい・小さいと結論づける前に、材料の違いを判断するために何が足りないのかを具体的に確かめられます。

    参考資料

    1. Grobelnyほか、NIST–NCL Joint Assay Protocol PCC-6「Size Measurement of Nanoparticles Using Atomic Force Microscopy」、Version 1.1、2009年10月改訂。測定原理と球形の前提はpp.3–5、校正と走査条件はpp.9–12、画像解析と不確かさはpp.12–17。金ナノ粒子の測定手順をもとに、測定値の読み方を整理しました。
    2. Natalia Farkas、John A. Kramar、「Tip-induced deformation of polystyrene latex reference nanoparticles in atomic force microscopy」、Journal of Vacuum Science & Technology A 38、023211、2020年。保存した著者原稿のpp.3–14を参照。DOI: 10.1116/1.5141749。